Las compañías, junto al EMBL-EBI, generaron modelos tridimensionales abiertos de proteomas virales para acelerar la investigación ante futuros brotes sanitarios
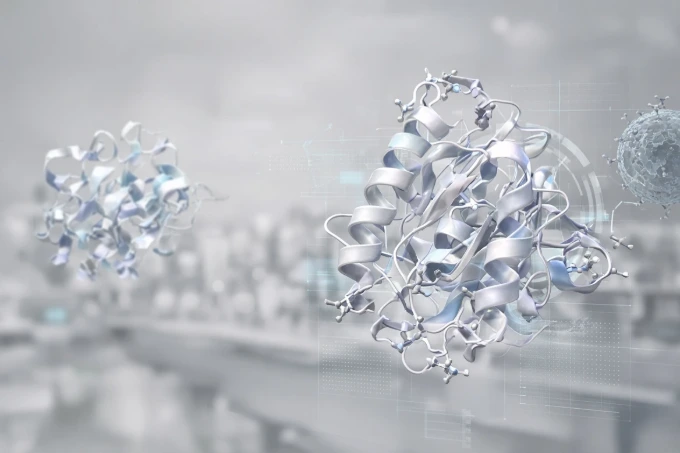
Nvidia, Google DeepMind y el Instituto Europeo de Bioinformática del Laboratorio Europeo de Biología Molecular generaron un conjunto abierto de estructuras proteicas de más de 2.800 virus. El material, disponible en la base de datos AlphaFold, incluye modelos tridimensionales de 2.812 proteomas virales pertenecientes a 23 familias con relevancia para la salud humana.
El objetivo central es que laboratorios de cualquier país puedan estudiar posibles amenazas sanitarias sin esperar a que se declare una emergencia. La Organización Mundial de la Salud advierte que el cambio climático, la movilidad internacional, la expansión humana sobre hábitats animales y las brechas en la vigilancia elevan el riesgo de nuevos brotes o pandemias.
Las proteínas permiten que un virus ingrese a las células, se multiplique y evada las defensas del organismo. Conocer su forma tridimensional y la manera en que interactúan entre sí resulta clave para entender el funcionamiento de un patógeno y diseñar respuestas más rápidas.
Las predicciones se elaboraron con AlphaFold2, el sistema de inteligencia artificial de Google DeepMind que calcula la estructura espacial de una proteína a partir de su secuencia de aminoácidos. Nvidia aportó su plataforma BioNeMo para procesar miles de proteínas virales a gran escala.
Limitaciones y datos disponibles
Los modelos no reemplazan los experimentos de laboratorio. La base de datos indica el nivel de confianza de cada predicción y los investigadores deben validar los resultados antes de avanzar hacia tratamientos. Aun así, la información permite decidir qué proteínas conviene priorizar en los primeros días de un brote, cuando el tiempo resulta decisivo.
La colección reúne 5.279 heterodímeros de alta confianza —complejos formados por dos proteínas distintas— y 2.749 homodímeros, que agrupan dos copias de la misma proteína. También incorpora otros 4.681 homodímeros virales de alta confianza elaborados por un equipo externo.
Durante la pandemia de Covid-19 la investigación de diagnósticos, vacunas y fármacos avanzó a una velocidad inédita.
El material se aloja en el Portal de Preparación ante Pandemias de AlphaFold, donde los científicos pueden consultar estructuras de virus vinculados a familias que infectan a seres humanos y descargar la información para sus propios análisis. La licencia autoriza usos académicos y comerciales con la debida atribución.
Colaboración internacional y contexto global
La alianza incluye a la Coalición para las Innovaciones en Preparación para Epidemias, la Universidad Nacional de Seúl, la Universidad de Glasgow, el Instituto Suizo de Bioinformática y otras instituciones. Nvidia también liberó la herramienta empleada para generar las predicciones, de modo que otros equipos puedan analizar nuevas secuencias virales.
“Poner estos datos a disposición es fundamental para comprender diagnósticos virales y desarrollar tratamientos y vacunas”, afirmó Jo McEntyre, directora interina del EMBL-EBI, según el blog de Nvidia.
La publicación coincide con la reunión de alto nivel de la Asamblea General de las Naciones Unidas sobre prevención, preparación y respuesta ante pandemias, prevista para el 25 de septiembre en Nueva York. El encuentro revisará los compromisos asumidos tras el Covid-19 y discutirá cómo mejorar la coordinación internacional.
AlphaFold es una herramienta de inteligencia artificial desarrollada por Google DeepMind que estima la estructura tridimensional de las proteínas a partir de la secuencia de aminoácidos. Durante décadas esta tarea dependió de métodos de laboratorio lentos y costosos, como la cristalografía de rayos X.
El aporte de la inteligencia artificial
Con inteligencia artificial, AlphaFold genera estas predicciones en minutos u horas y, en algunos casos, alcanza niveles de precisión comparables a los obtenidos mediante técnicas experimentales. El avance permite abordar de forma más ágil uno de los desafíos históricos de la biología estructural.
La disponibilidad pública de estos modelos representa un paso concreto para que la comunidad científica global cuente con información estructurada antes de que un nuevo virus se convierta en una amenaza extendida. La combinación de datos abiertos y capacidad de cómputo a gran escala busca acortar los tiempos de respuesta en escenarios futuros.
Al poner a disposición tanto las estructuras como la herramienta de predicción, las instituciones involucradas apuntan a fortalecer la capacidad de investigación en regiones con menor infraestructura. El foco permanece en la preparación y no solo en la reacción una vez desatado el problema.